BLOG
当社ジエンブルのメンバーが綴る技術系ブログ
研究相談や解析業務で培った知見をもとに、研究に役立つテーマを技術者目線でわかりやすく発信します。
RNA-seq解析とは?原理・種類・選び方を解説
バルクRNA-seq解析について
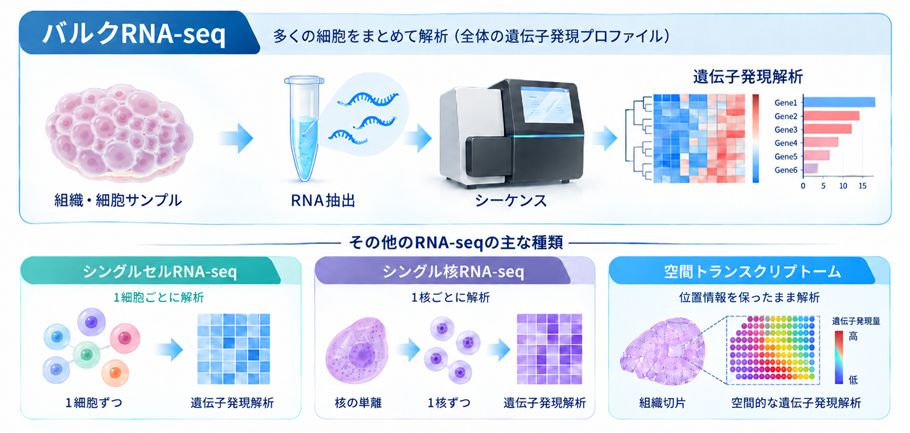
RNA-seq解析は、組織や細胞に含まれるRNAを次世代シーケンサーで配列決定することにより、転写産物の種類と発現量を網羅的に計測する解析技術です。バルクRNA-seq解析では多数の細胞をまとめて解析し、発現変動遺伝子の検出や機能解析などを行うことが可能です。本記事では、バルクRNA-seq(以下、RNA-seq)の原理、分かること・分からないこと、種類、目的に応じた手法の選び方、実験デザイン策定や結果解釈時の注意点まで解説します。
RNA-seq法とマイクロアレイ法の違い
マイクロアレイによる遺伝子発現解析では、転写産物の既知情報に基づいて設計されたプローブと試料中のDNAもしくはRNAをハイブリダイズさせて定量します。一方、RNA-seq解析は以下のような特徴を持っています。
- 既知の配列に限定されず、既存のアノテーションにない転写産物も検出できる
- 検出のダイナミックレンジが広い
RNA-seq解析で明らかにできること
各サンプルに含まれる細胞をまとめて平均化した遺伝子発現量を比較するのが、RNA-seq解析の最も基本的な用途です。対照群と処置群を比較して、群間で有意に発現量が異なる遺伝子、すなわち発現変動遺伝子(Differentially Expressed Genes: DEGs、差次的発現遺伝子ともいう)を抽出する解析などが典型例です。主成分分析(PCA)や階層クラスタリングなどにより、各サンプルの遺伝子発現プロファイルの類似度を比較する解析も一般的です。さらに発現情報をもとに、GO解析、GSEA、パスウェイ解析などの機能エンリッチメント解析(Functional Enrichment Analysis)を行い、遺伝子発現変化が関連する生物学的機能や経路を探索することも可能です。アイソフォーム、スプライシングバリアント、融合転写産物など、転写産物の構造に関する解析にも使用されます。
RNA-seq解析では明らかにできないこと
RNA-seq解析のみでは遺伝子発現変化の因果関係を証明することはできません。また、RNA量はタンパク質量に必ずしも一致せず、タンパク質のリン酸化等の翻訳後修飾によるタンパク質の活性変化も直接評価できません。そのため、パスウェイ解析などで特定の経路に関連する遺伝子発現変化が示された場合でも、その経路の活性化を直接証明したことにはなりません。さらに、RNA量は合成と分解の両方の影響を受けるため、RNA発現量の変化がそのまま転写活性の変化を示していると考えることはできません。
そして、RNA-seq解析では、細胞集団をまとめて解析するため、細胞内での発現変化と、細胞組成の変化を基本的に分けて考えることができません。そのため、例えば免疫関連遺伝子の発現量が増加したとき、免疫細胞でその遺伝子の発現が増加したのか、浸潤した免疫系細胞の数が増加したのかを特定することができません。
RNA-seq解析はどのような研究で使われているか?
RNA-seq解析は、着目する遺伝子を実験前に決めて比較する手法ではなく、網羅的に発現情報を取得した後に差を抽出する解析手法と言えます。そのため、研究対象としている現象について既知情報が乏しい場合や、研究が探索段階で明確な仮説がなく、着目するべき遺伝子の予測がつかない場合にしばしば使用されます。
RNA-seq解析の基本原理とワークフロー
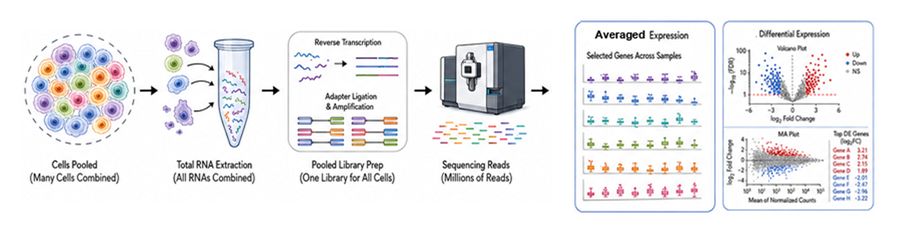
まず組織や細胞からtotal RNAを抽出し、polyA selectionまたはrRNA depletionなどにより解析対象RNAを選択します。必要に応じてRNAを断片化し、逆転写、アダプター付加などを経てシーケンスライブラリーを作製し、次世代シーケンサー(NGS)により大量の塩基配列を取得します。
シーケンス後は、リードの品質を確認した後、アダプター配列や低品質部分を除去します。次に、リードを参照ゲノム配列またはトランスクリプトーム配列に対応付け、遺伝子または転写産物ごとの発現量を定量します。差次的発現解析では、ライブラリーサイズなどを考慮して正規化を行います。さらに、PCAなどにより、サンプル間の類似性、外れ値、バッチに関連した変動の有無を確認した後、差次的発現解析を行います。
RNA-seq解析の種類と実験目的に応じた使い分け
RNA-seq解析は、基本的にライブラリー調製法とシーケンス法によって分類されます。ライブラリー調製法は、解析対象とするRNAの種類と、サンプルとして取得可能なRNA量に応じて選択されます。シーケンス法は、転写産物の構造を知ることが研究目的かどうかで選択されることが多いです。研究目的や試料の特性に応じた手法の選び方を、以下の表にまとめました。
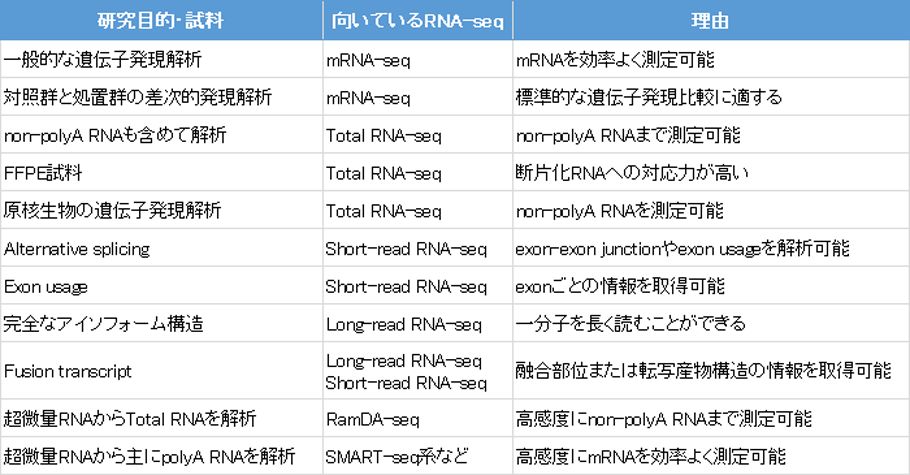
主要なライブラリー調製法とその使い分けについて説明します。
- 一般的なmRNAの発現解析や、群間の発現比較を行う場合
代表的な手法はmRNA-seqです。多くのmRNAが3′末端に持つpolyA tailを利用してmRNAを濃縮(polyA selection)します。
- polyAを持たないRNAも解析対象に含む場合
- 原核生物のRNAを解析する場合
rRNAの選択的除去(rRNA depletion)によりその他のRNAを濃縮する、Total RNA-seqが選択されます。また、FFPE切片のように、RNA分解によりpolyA tailを持つ完全な転写産物が失われている恐れのあるサンプルにも使用されます。
- FACSや顕微操作で回収した少数細胞の解析の場合
- 超微量RNAサンプルでnon-polyA RNAも解析する場合
- FFPE切片からLaser Capture Microdissection(LCM)で回収したサンプルの場合
RamDA-seqやShin-RamDA-seqが選択されます。Strand情報が必要な場合にはShin-RamDA-seqが使用されます。
- 超微量RNAサンプルでpolyA RNAを主な解析対象とする場合
RamDA-seq系に加え、SMART-seq系のライブラリー調製法も選択肢となります。
- 完全長転写産物を解析する場合
- 同一遺伝子に由来するアイソフォーム、複雑な選択的スプライシングを解析する場合
- 融合転写産物などの解析の場合
ロングリード型のシーケンサーを使用したLong-read RNA-seqが選択されます。
RNA-seq解析を行う際のポイントと注意点
ポイントと注意点は以下の7つです。
- 解析手法の選択
- 解析に必要なn数
- バッチ効果
- RNAの品質
- 必要なシーケンス深度(read depth)
- 統計検定法の選択
- 解析結果を解釈する際の注意点
1.解析手法の選択
解析目的に応じた適切な解析手法を選択することが重要です。具体的には前項をご参照ください。
2.解析に必要なn数
実験デザインにあたり、n数の設定は悩まれる方が多いポイントです。RNA-seq解析におけるn数とは、原則として、生物学的反復(biological replicate)の数を意味します。異なる患者3人からサンプルを採取した場合がn=3となります。同一サンプルを3回に分けてシーケンスしても、それは技術的反復(technical replicate)であり、n=3とはなりません。必要なn数は研究の目的や実験条件ごとに異なり、一律に決まるものではありません。例えば、個体差が小さい純系モデル動物由来のサンプルと、臨床サンプルでは必要なn数は異なります。
3.バッチ効果
サンプルを取得する際のバッチ効果(実験条件とバッチの交絡)にも注意が必要です。一つの群を一日で処理し、別の群を別の日に処理するデザインでは、群間の差が、介入によるものか、実験日の違いによるものかを統計的に区別することができなくなります。試薬のロットなどもバッチ効果の原因になるため注意が必要です。
4.RNAの品質
解析結果の品質に対する影響が大きい要因としてはtotal RNAの品質があります。通常のサンプルでは、RIN(RNA Integrity Number)、A260/A280、A260/A230などの指標を状況に応じて確認し、RNAの品質を評価します。FFPEなどの分解が想定されるサンプルではDV200(Distribution Value 200)が有効な指標として用いられます。より理想的なデータを取得するためには、これらの指標を用いて、できるだけ高品質なRNAを調製することが重要です。
5.必要なシーケンス深度(read depth)
シーケンス深度とは、1サンプル当たりに取得するシーケンスリード数のことで、目的に応じて設定する必要があります。十分なリード数が確保されていない場合は、特に発現量の少ない遺伝子を検出できない恐れがあります。しかしながら、闇雲にリード数を増やしても、常に検出感度が向上する訳ではありません。
6.統計検定法の選択
実験デザイン(比較の対応の有無など)や研究目的に応じて、適切な統計モデルや統計検定法を選択することが重要です。
7.解析結果を解釈する際の注意点
結果を解釈する際には、統計的に有意な差が、生物学的に必ずしも重要とは限らないことにも注意して下さい。p値やFDR(False Discovery Rate)のみではなく、fold changeやサンプルごとの発現量なども考慮する必要があります。また、RNA-seq解析の結果から直接結論できる範囲を超えないことも重要です。
まとめ
バルクRNA-seq解析は単一の実験法ではなく、対象とするRNA、ライブラリー調製法、シーケンス法によって取得できる情報が異なります。そのため研究目的を明確にした上で、適切な手法を選択することが重要です。RNA-seq解析を外部に依頼する場合には、研究の目的と背景を伝えておくことが理想的な結果の取得に繋がります。
受託解析サービス
株式会社ジエンブルは、豊富な実績を持つオミクス解析の専門会社です。
トランスクリプトーム、プロテオーム等の各種オミクス解析の受託サービスを、バルク解析、シングルセル解析、空間解析の各解像度でご提供しています。また、AIを活用した研究基盤の構築など研究活動の効率化も支援します。経験豊富な専門技術者が、共同研究のように、実験デザインのご相談から、ウェット実験、データ解析、結果の解釈、論文化まで直接ご支援します。お気軽にお問い合わせ下さい。
お問い合わせはこちら >
株式会社ジエンブルは、豊富な実績を持つオミクス解析の専門会社です。
トランスクリプトーム、プロテオーム等の各種オミクス解析の受託サービスを、バルク解析、シングルセル解析、空間解析の各解像度でご提供しています。また、AIを活用した研究基盤の構築など研究活動の効率化も支援します。経験豊富な専門技術者が、共同研究のように、実験デザインのご相談から、ウェット実験、データ解析、結果の解釈、論文化まで直接ご支援します。お気軽にお問い合わせ下さい。
お問い合わせはこちら >